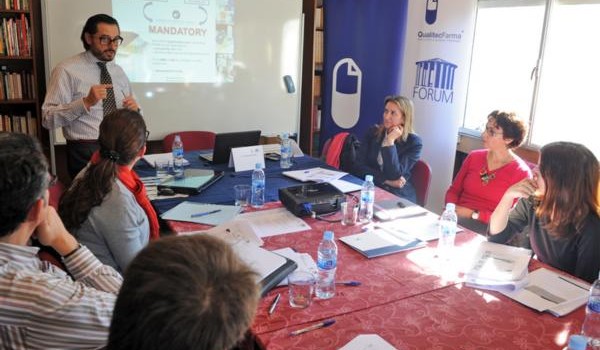
Cuando al futuro se le ponen trabas, sobre todo en un mundo globalizado, la pérdida de competitividad suele ser el primer síntoma. Bajo este axioma se celebró en la Escuela Internacional de Negocios Aliter el seminario ‘Biotecnología y Terapia Avanzada. Actualización y entorno legal’, donde se analizaron los pormenores de los senderos europeos para poder llevar al mercado un medicamento biológico. Uno de los principales problemas que se encuentran las compañías es recabar la financiación para desarrollar el proyecto. La regulación europea exige un registro “por valor de 250.000 euros, más una tasa anual que puede alcanzar los 80.000 para cada presentación”, aseguró Óscar Mesa, director general de QualitecFarma.
Estas tasas finales para un medicamento biotecnológico se suman a los, aproximadamente, 200 millones de euros y unos diez años para su desarrollo, “por lo que muchas compañías son reticentes a dar el salto”, prosiguió Mesa. Bajo estos requisitos económicos y sin exenciones fiscales específicas para abordar un desarrollo de un medicamento biológico, la mayoría de compañías consideran una aventura poco abarcable, sobre todo en el contexto actual. De hecho, en España, salvo alguna excepción como Curaxys, son pocos los proyectos biotecnológicos que se están desarrollando por los escollos económicos que encuentran las compañías.
A estas barreras hay que sumarle el proceso burocrático para aprobar un medicamento biotecnológico. La Agencia Europea del Medicamento (EMA) aplica una evaluación inicial a los 80 días del registro y su primer informe vinculante se recibe a los 150 días. Una vez llegados a este punto, y dependiendo de las objeciones de la EMA, el proceso puede concluir, en el mejor de los casos, a los 210 días del registro, o bien prolongarse hasta los dos años en el caso de que el laboratorio tenga que aportar nuevas indicaciones de su producto. “Es cierto que la seguridad debe estar por encima de todo, pero también es cierto que la burocracia europea podría mejorar para acortar los plazos y permitir su comercialización lo antes posible”, explicó Mesa.
Una vez recibido el beneplácito europeo, España “no causa mayor demora”, según aseguró Sol Ruiz, responsable de la División de Productos Biológicos y Biotecnológicos de la Agencia Española del Medicamento y Productos Sanitarios (Aemps). Según explicó Ruiz, ha habido procesos de aprobación que “se han quedado en solo 180 días”, aunque reconoce que es un tiempo inferior a la media de aprobación. Ruiz quiso aclarar que los medicamentos biotecnológicos “debido a su complejidad no pueden ser completamente caracterizados mediante técnicas analíticas”.
La ‘cláusula Bolar’
Una de las constantes en el ámbito del Derecho de patentes es la continua disputa entre los titulares de patentes y los fabricantes de productos genéricos o biosimilares. La industria innovadora está interesada en obtener los máximos beneficios de la titularidad de sus patentes, mientras que la industria de genéricos pretende poder utilizar las invenciones patentadas cuanto antes, para elaborar los medicamentos genéricos. Así, la ‘cláusula Bolar’ permite la comercialización de medicamentos biosimilares al día siguiente de la expiración de patentes, ya que da la posibilidad de experimentar mientras el fármaco innovador disfruta de su cuota de mercado.
Sin embargo, esta excepción no está vigente en la mayoría de países de la Unión Europea, por lo que propicia, además de la espera burocrática de la EMA, el consecuente tiempo para producir el biosimilar a nivel industrial y comercial. Un retraso más al que las compañías interesadas deberán buscar un resquicio.